
Medtec China现场,Kiwa(琦威)携手Sertio Oy解读IVDR过渡窗口关键节点
在如今的欧盟医疗器械市场,产品的“合规认证”从企业的基础门槛上升为竞争要素。欧盟法规2017/746(IVDR)将公告机构的独立评定和持续监督嵌入产品全生命周期,使合规认证的效率与质量成为影响市场准入节奏的关键变量。对于加速全球化布局的中国 IVD企业而言,产品实力之外,能否建立起与公告机构的高效协作,正在成为拉开企业间差距的重要因素。
9月1日至3日,2026 Medtec China国际医疗器械设计与制造技术展览会在上海举行。Kiwa(琦威)首次以参展商身份亮相,围绕MDR、IVDR、ISO 13485等核心合规议题,与到场参会的医疗器械企业代表展开深入交流。
展会现场,Kiwa(琦威)旗下芬兰Sertio Oy董事长暨CEO Mikko Soikkeli带来题为《欧盟IVDR法规形势、最新进展与关键时间节点——公告机构解读》的专业分享,从公告机构的审核视角出发,为医疗器械企业拆解IVDR认证中的关键环节与常见瓶颈。
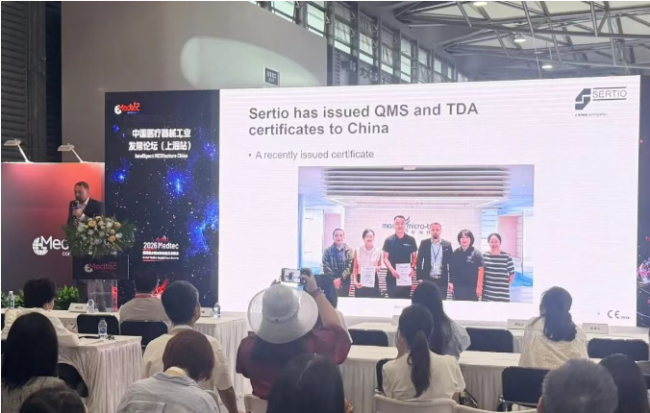
具体来看,对于加速布局欧洲市场的中国医疗器械企业而言,IVDR带来的不仅是合规程序的变更,更是一场对产品证据体系、质量管理能力和长期监督机制的系统性考验。
IVDR显著变化之一,是对体外诊断器械分类体系的根本性重构。旧指令下的分类逻辑以清单列举为基础,大量产品在监管框架中处于边界模糊地带。IVDR则以风险为依据,将产品划分为A、B、C、D四个等级,分类规则从“产品类型”转向“预期用途与风险程度”。该变化带来的直接影响是,原本可在较低监管要求下流通的产品,被重新划入需要公告机构介入的更高风险等级。这意味着,多数体外诊断产品已无法再通过制造商自我声明完成合规,而必须接受公告机构的独立评估与持续监督。
此外,IVDR对临床证据的要求显著提高。制造商不仅需要提供产品性能数据,还需要证明这些数据与产品的预期用途之间具有科学的关联性和充分的代表性。这就导致在旧框架下积累了临床数据的产品,按照IVDR标准重新审视时,往往在样本规模、试验设计或文献支撑方面存在不足。企业需要补充新的临床性能研究,或提供充分论证说明现有数据的有效性。
在此基础上,IVDR又将监管的“触角”从上市前延伸至产品的整个市场存续期。UDI制度的引入,让每件产品都具备可追溯的独立身份;上市后监督体系的强化,要求制造商持续收集和分析产品在实际使用中的性能与安全数据;定期安全更新报告制度,将企业的合规义务从一次性提交转变为周期性履行。这套全生命周期管理框架的建立,对企业的数据管理能力提出了更高要求,产品上市后的每项性能反馈,每次投诉处理,每个纠正预防措施,都需要以结构化的方式被记录、归档并在必要时提交给公告机构或监管当局。
值得注意的是,IVDR的上述变化为中国医疗器械企业带来的影响是双向的。一方面,合规门槛的系统性抬升,让企业面临投入增加、周期拉长和不确定性加大的现实压力,部分企业可能难以在过渡期内完成合规、错失欧盟市场。另一方面,IVDR构建的准入体系,实质上是一道“质量筛选闸”,能够通过完整合规评估的产品,在市场竞争中获得的不仅是准入资格,更是一种被监管体系背书的质量信誉。对于那些具备技术积累和合规意识的企业而言,IVDR正在转化为差异化的竞争壁垒。
Mikko对此表示,中国有优秀的医疗器械企业和庞大的市场规模,Sertio Oy作为IVDR公告机构,将借助Kiwa(琦威)的全球布局,为更多企业提供完善的服务,帮助企业解决IVDR认证流程中的各类实操问题,提升中国医疗器械产品合规登陆欧盟市场的效率。
IVDR过渡期的制度安排,为企业设定了一个无法回避的决策节点。医疗器械的过渡窗口正按风险等级逐档收窄——C类器械的公告机构申请通道已经关闭,B类及A类无菌器械的申请截止期限也日益临近。对于尚未确定公告机构的中国IVDR企业而言,尽早启动准备工作是掌握合规主动权的有效路径。Kiwa(琦威)将携手集团旗下芬兰IVDR公告机构Sertio Oy(NB 3018),以独立的符合性评定与持续监督服务,帮助中国医疗器械企业将合规能力转化为进入欧盟市场的可信凭证,在过渡窗口关闭之前完成从旧指令体系到IVDR体系的关键跨越。
写在最后,关于Kiwa(琦威):Kiwa成立于1948年,拥有12000多名员工,遍布在欧洲、亚洲、北美洲、拉丁美洲和大洋洲42个国家为您提供支持。集团总部位于荷兰赖斯韦克,中国区域总部位于北京。2025年Kiwa中国境内所有子公司及分支机构营收6.5亿人民币,颁发证书数量5.8万多张。
“特别声明:以上作品内容(包括在内的视频、图片或音频)为凤凰网旗下自媒体平台“大风号”用户上传并发布,本平台仅提供信息存储空间服务。
Notice: The content above (including the videos, pictures and audios if any) is uploaded and posted by the user of Dafeng Hao, which is a social media platform and merely provides information storage space services.”